01
法規與顧客要求:
品質系統需與產品所面對的適用法規要求連動。
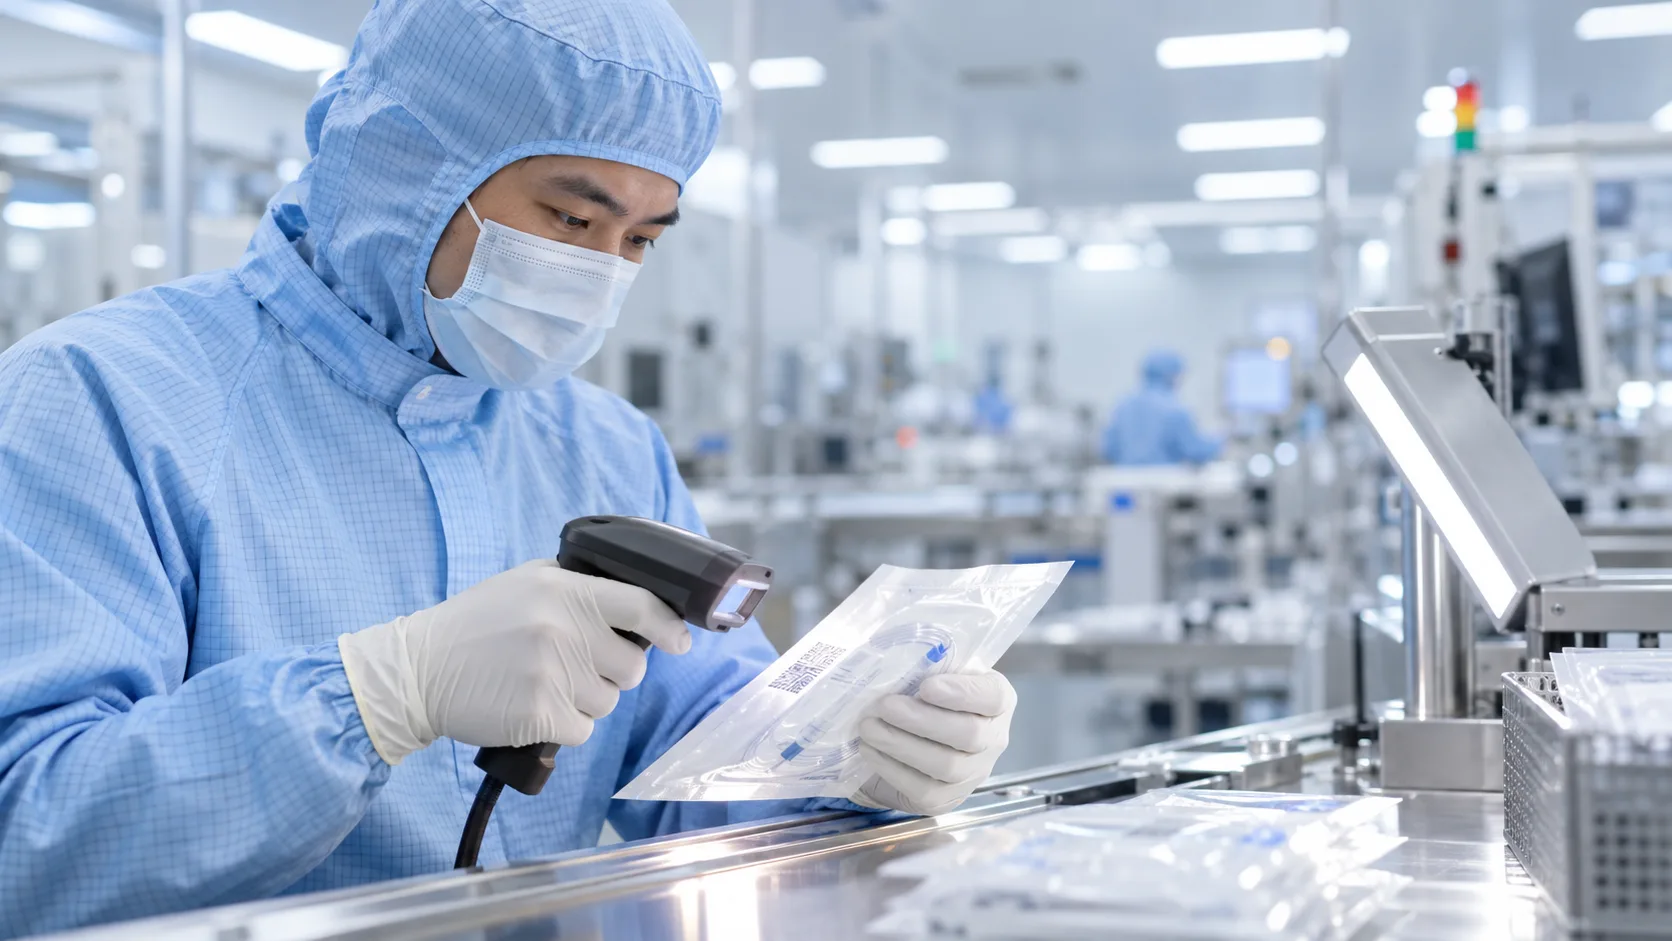
醫療器材的品質,關係的不只是退貨與客訴,而可能直接影響使用者安全。因此,ISO 13485 要求企業用更嚴謹的風險、法規、追溯與製程控制,讓產品從設計到上市後活動都維持一致與可證明的品質。
ISO 13485 是醫療器材品質管理系統的國際標準,重視法規遵循、風險管理、製程確認與追溯。美國 FDA 的 QMSR 已於 2026/02/02 生效並納入 ISO 13485:2016;台灣的製造許可由食藥署依 QMS 準則檢查核發,與 ISO 13485 驗證是不同的程序。
ISO 13485 是醫療器材品質管理系統國際標準,聚焦於法規用途及醫療器材安全、有效與一致性的管理需求。適用範圍可涵蓋設計開發、生產、儲存、配送、安裝、服務,以及提供相關零組件、製程或委外服務的供應商。
品質系統需與產品所面對的適用法規要求連動。
從產品與流程生命週期持續思考風險及控制。
重要活動必須留下足以證明符合要求的客觀證據。
不能只靠最終檢驗,特殊製程、供應商與委外活動同樣重要。
相較一般品質管理,ISO 13485 更凸顯法規遵循、風險管理、製程確認、追溯性、潔淨與污染控制、供應商管理及紀錄完整性。關鍵轉變是讓研發、採購、生產、品保與上市後活動共同承擔產品安全與符合性,而不是只由品質部門在最後把關。
近年最重要的變化,發生在法規端:美國 FDA 的品質管理系統法規(QMSR)已於 2026/02/02 生效,取代原本的品質系統法規(QSR),並正式把 ISO 13485:2016 納入美國醫療器材的製造規範。這代表:
想進入美國市場的醫材製造商,品質系統必須符合 ISO 13485:2016 的要求,另外再加上 FDA 的補充規定。
部分用語也跟著改變:過去 QSR 使用的「器材主紀錄(DMR)」「設計歷史檔案(DHF)」「器材歷史紀錄(DHR)」等名稱,已不在新版法規條文中;新法規改用 ISO 13485 的「醫療器材檔案(MDF)」等文件要求。
已經依 ISO 13485 運作的企業有明顯優勢;只依美國舊法規運作的企業,需要檢視差距。
台灣的醫療器材製造業者,依《醫療器材管理法》第 22 條,需要符合《醫療器材品質管理系統準則》(簡稱 QMS 準則),經衛生福利部食品藥物管理署(食藥署)檢查合格,才能取得製造許可。QMS 準則是為了讓國內制度與國際標準 ISO 13485:2016 接軌而訂定,所以兩者的精神與架構相近。
3 年;要繼續製造,須在期滿前 6~12 個月申請展延。
國外製造廠也需要經主管機關檢查,符合規定後,代理商才能申請相關證明文件。
ISO 13485 證書由驗證機構核發,食藥署的製造許可由主管機關核發,兩者是不同的程序;通過 ISO 13485 驗證,不等於已取得製造許可,建議一起規劃、避免重工。
實際法規適用性,以各市場主管機關公告為準。
確認產品適用的法規與客戶要求,進行風險管理,規劃設計開發與製程。
依核准的程序生產,完成製程確認,管理供應商與委外活動,並保留紀錄。
監控產品與製程,處理客訴與上市後回饋,並進行內部稽核。
採取矯正與預防措施,在管理審查中確認品質系統持續有效。
盤點產品類別、目標市場的法規要求、現有的品質制度與紀錄,找出差距。
界定導入範圍,建立醫療器材檔案、風險管理與法規對照;訂出時程與負責人。
建立設計開發、製程確認、追溯、供應商與委外管理、客訴與上市後回饋等做法,並搭配研發、採購、生產、品保人員的教育訓練。
建立上市後回饋與客訴處理機制,判斷是否需要向主管機關通報;用矯正與預防措施(CAPA)追蹤改善,製程或供應商變更時重新評估製程確認;培訓內部稽核人員、實際稽核一次,並在管理審查中檢討法規變化與產品風險。ISO 13485 驗證由獨立的驗證機構進行;在台灣製造醫材,還要另外通過食藥署依 QMS 準則的檢查。
適合醫療器材製造商、設計開發公司、關鍵零組件供應商、委外製程、包裝、倉儲與相關服務組織;實際法規適用性仍須依產品與市場確認。
依企業現況,可以規劃以下的輔導與培訓內容:
費用會依下列三件事評估:
實際費用在初步諮詢了解現況後,才能提供報價。驗證機構的審驗費用另計,以驗證機構的報價為準。
A|不是。ISO 13485 是品質管理系統標準,各市場仍有各自的醫療器材法規與產品上市要求。
A|部分管理架構與流程可以整合,但 ISO 13485 有醫療器材特有的法規與風險要求,不能只用一般 ISO 9001 文件替代。
A|美國 FDA 要求品質系統符合 QMSR(納入 ISO 13485:2016),並以 FDA 自己的查核確認是否符合,不以 ISO 13485 證書取代;實際要求請依產品類別與 FDA 規定確認。
A|不夠。台灣醫材製造業者還需要通過食藥署依 QMS 準則的檢查,取得製造許可。因為 QMS 準則與 ISO 13485:2016 接軌,制度可以一起規劃。
企業真正需要的,不是多一套只在稽核前才打開的文件,而是一套符合現場、主管願意使用、員工知道怎麼做,並且能持續改善的管理機制。達美智創從企業實際營運出發,協助盤點現況、釐清流程與風險、建立必要制度、培訓內部人員,讓管理系統逐步成為企業自己的能力。